




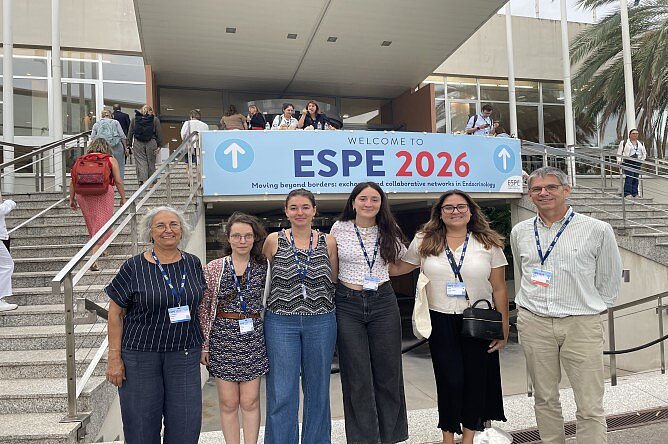
Rétrospective d'Annabelle Rochard, boursière FIRENDO au congrès ESPE 2026 à Marseille //Acromégalie et gigantisme en population pédiatrique : diagnostic et prise en charge des complications
Auteur : Annabelle Rochard ; Cécile Teinturier, annabelle.rochard@aphp.fr ; cecile.teinturier@aphp.fr
Acromégalie et gigantisme en population pédiatrique : diagnostic et prise en charge des complications
L'acromégalie et le gigantisme pédiatriques résultent d'un excès chronique d'hormone de croissance (GH), le plus souvent lié à une tumeur neuroendocrine hypophysaire somatotrope. La maladie reste rare chez l'enfant, avec une incidence de 3 à 8 cas par million par an. Avant la fusion des cartilages de croissance, l'excès de GH entraîne une croissance staturale excessive, après la puberté, il produit les déformations des extrémités classiques de l'acromégalie adulte et entraîne des complications multisystémiques (diabète, apnées du sommeil, hypertension, atteinte cardiaque, colique, rhumatologique). Le tableau clinique est hétérogène, d'où un retard diagnostique fréquent de cinq à neuf ans. Le diagnostic de la pathologie peut être fait de plusieurs façons différentes, via le dépistage génétique familial, la croissance excessive ou les comorbidités. Le retard diagnostique nous démontre l’importance d’un suivi attentif de la croissance staturo-pondérale. Le diagnostic biologique repose sur le dosage de l'IGF-1, rapporté aux valeurs de référence ajustées à l'âge, au sexe et au stade pubertaire, complété par un test de freinage de la GH lors d'une hyperglycémie provoquée orale. Les modifications du taux physiologique d’IGF1 et la variabilité selon le laboratoire peuvent parfois compliquer le diagnostic. L'IRM hypophysaire confirme ensuite l'adénome, qui mesure dans la grande majorité des cas plus de 10 mm chez l'enfant. Les mutations somatiques sont fréquentes chez les patients pédiatriques ayant une tumeur neuroendocrine hypophysaire, et peut même atteindre 50% dans le cas de l’acromégalie-gigantisme. La présentation est décrite comme plus agressive qu’en population adulte. Les gènes les plus fréquents testés en clinique lors de la découverte d’une tumeur somatotrope sont : AIP (adénomes familiaux isolés), MEN1 et CDKN1B (néoplasies endocriniennes multiples de type 1 et 4), PRKAR1A (complexe de Carney), et GPR101, responsable du syndrome X-LAG qui débute dès les premiers mois de vie. D'autres gènes (CABLES1, PAM, CHEK2, PRLR) sont encore en train d’être étudiés. La découverte d’une prédisposition génétique permet de proposer par la suite un dépistage des apparentés, et d’affiner le pronostic (par exemple, les patients avec une mutation XLAG présents des tumeurs à un âge très précoce, avant l’âge de 1 an). La chirurgie hypophysaire reste le traitement de première intention, même lorsque la guérison complète est peu probable, car elle permet de réduire la charge tumorale. On peut l’associer à un traitement médical en attente de la chirurgie (analogues de la somatostatine, antagoniste du récepteur de la GH) afin de contrôler rapidement les symptômes. En cas de maladie résiduelle, le traitement médicamenteux est souvent poursuivi. La radiothérapie n'est envisagée qu'en dernier recours. Le consensus de 2024 de OMS a décrit un ensemble de recommandations pour le diagnostic et la prise en charge de l’acromégalie.
Ressources